Behandlung mit „Genschere“: MHH-Forschende setzen Base-Editing bei Alpha-1-Antitrypsin-Mangel ein.
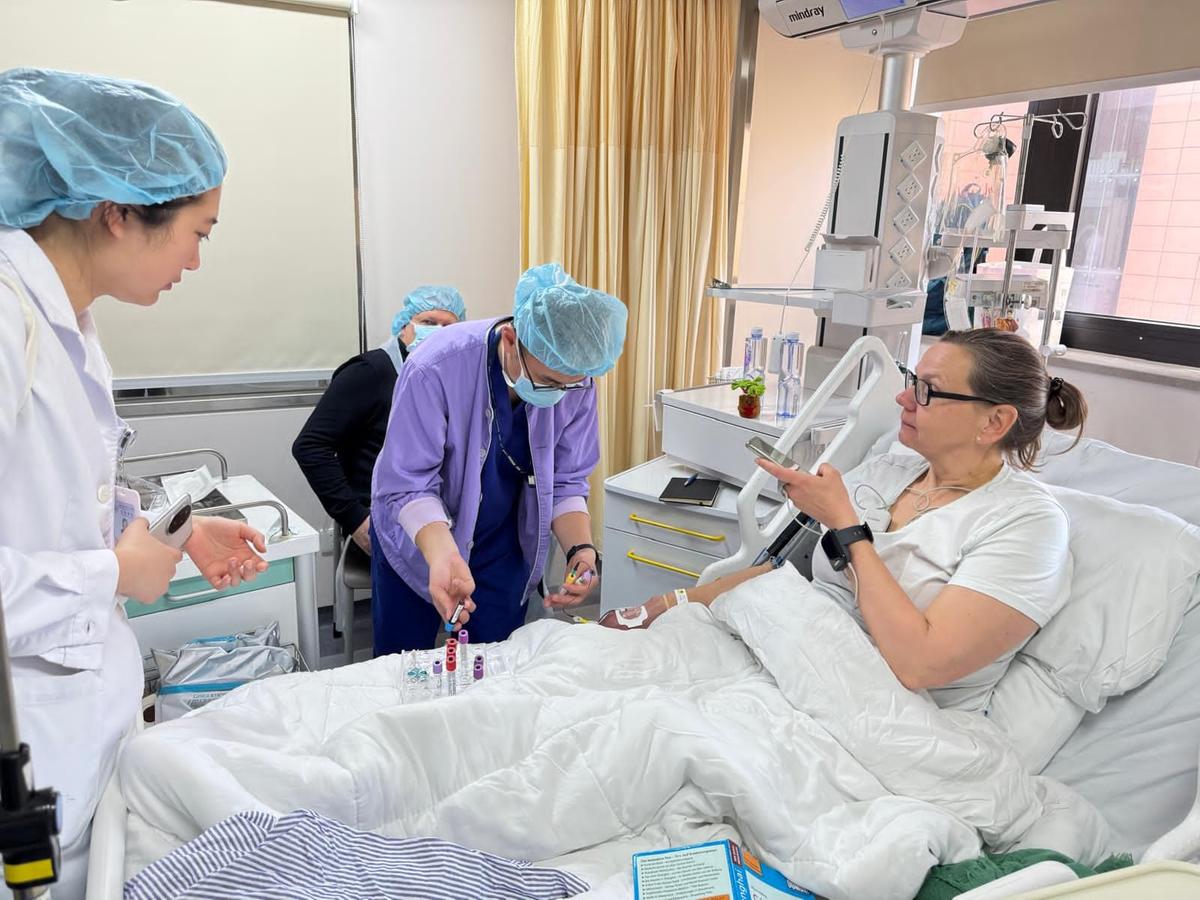
Patientin Katrin H. während ihrer Behandlung im Krankenhaus in Shanghai. Copyright: Michael Ott/MHH
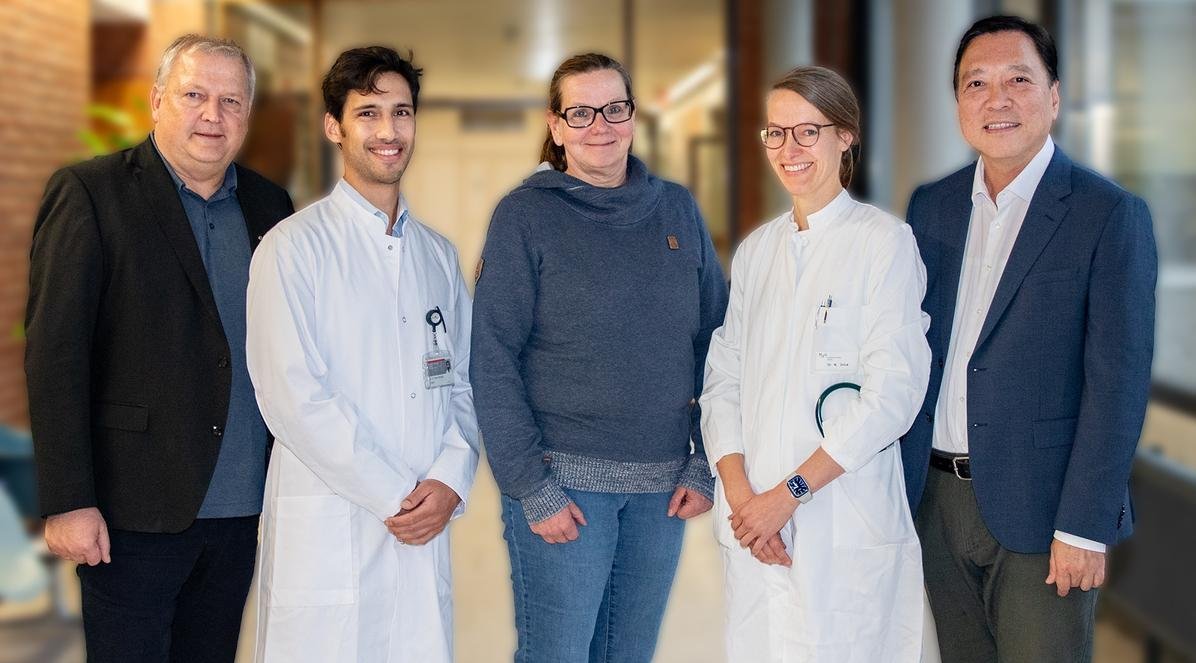
Freuen sich über die erfolgreiche Behandlung von Alpha-1-Antitrypsin dank Genkorrektur (von links): Prof. Dr. Michael Ott, Dr. Dr. Simon Krooss, Patientin Katrin H., PD Dr. Nora Drick und Dr. Quinggong Yuan. Copyright: Karin Kaiser/MHH
Ein Alpha-1-Antitrypsin-Mangel (AATM) ist eine angeborene Stoffwechselerkrankung. Ursache ist ein Gendefekt, wodurch das Schutzeiweiß Alpha-1-Antitrypsin (AAT) nur fehlerhaft hergestellt werden. Dieser Mangel schädigt vor allem die Lunge und die Leber und kann dort zu schweren Erkrankungen wie einem Lungenemphysem, Leberfibrose oder Leberzirrhose führen. In besonders gravierenden Fällen ist eine Organtransplantation der letzte Ausweg. Eine ursächliche Therapie gibt es bislang nicht. Einem Team aus der Klinik für Gastroenterologie, Hepatologie, Infektiologie und Endokrinologie und der Klinik für Pneumologie und Infektiologie der Medizinischen Hochschule Hannover (MHH) ist es in Zusammenarbeit mit dem chinesischen Renji Krankenhaus in Shanghai nun erstmals gelungen, den zugrundeliegenden Gendefekt wirkungsvoll zu beheben und sieben AATM-Betroffene erfolgreich zu behandeln. Mit Hilfe der als „Genschere“ bekannten CRISPR/Cas9-Technologie und einem mitgeführten biotechnologischen Werkzeug haben die Forschenden gezielt einen winzigen fehlerhaften Baustein im Erbgut der AAT-produzierenden Leberzellen verändert. In der Fachsprache wird das Verfahren als Base-Editing bezeichnet. Die ersten Ergebnisse über Sicherheit und Effizienz dieser Genkorrektur sind in der Fachzeitschrift „Journal of Hepatology“ veröffentlicht worden.
Zelle startet eigenes Reparaturprogramm
Alpha-1-Antitrypsin wird hauptsächlich in der Leber gebildet und gelangt über das Blut in die Lunge, wo es das Gewebe vor dem Abbau durch körpereigene Enzyme schützt. „Wie die meisten angeborenen genetischen Erkrankungen beruht auch der Alpha-1-Antitrypsin-Mangel darauf, dass ein einziger winziger Baustein in der DNA, eine sogenannte Base, falsch eingebaut ist“, erklärt Prof. Dr. Michael Ott, Oberarzt an der Klinik für Gastroenterologie und Leiter des Labors für Zell- und Gentherapie. Bei vielen Gentherapien wird eine intakte, funktionstüchtige Kopie des defekten Gens etwa mit Hilfe spezieller viraler Transporter die Zelle eingeschleust. Dadurch soll die fehlende oder gestörte Proteinproduktion wiederhergestellt werden. Die MHH-Forschenden verfolgen einen ganz anderen Ansatz. Sie nehmen die Mutation selbst in den Fokus. Das Besondere dieser Genreparatur: Nach der Modifizierung der mutierten Base wird auf dem gegenüberliegenden Strang ein Einzelstrangbruch erzeugt. Daraufhin startet die Zelle automatisch ihr natürliches Reparaturprogramm und baut das korrekte Gegenstück auch im zweiten Strang ein. Dadurch verschwindet die Mutation ohne, dass es zu einem DNA-Doppelstrangbruch kommt. „Diesen Ansatz haben wir für andere Erkrankungen lange im Tierversuch überprüft, bis wir dank einer langjährigen Kooperation mit dem Renji Krankenhaus in Shanghai dort eine gemeinsame klinische Studie durchführen konnten“, sagt Dr. Dr. Simon Krooss, Arzt und Wissenschaftler an der Klinik für Gastroenterologie. Da die Erkrankung vor allem in Europa und den USA vorkommt, in Asien dagegen nur selten ist, schickte die MHH sieben Patientinnen und Patienten mit ärztlicher Begleitung nach Shanghai. Die Kosten übernahm eine chinesische Firma, welche die Methode des Base-Editing weiter verbessert hat und darauf die Patente hält.
Krankheit wird oft übersehen
Eine der Betroffenen ist Katrin H. Die 55-Jährige litt schon seit Jahren an Luftnot und war körperlich immer weniger belastbar. Ihren Beruf als Anästhesistin musste sie deshalb aufgeben. „Die Symptome sind meist unspezifisch, weshalb die Erkrankung oftmals erst spät diagnostiziert wird“, sagt Privatdozentin (PD) Dr. Nora Drick, Funktionsoberärztin an der Klinik für Pneumologie. „Oft wird die Erkrankung anfangs mit Asthma bronchiale verwechselt.“ An der MHH wurde bei Katrin H. dann 2011 AATM diagnostiziert. Weil die Patientin die schwerste Variante dieses Gendefekts aufweist, bei der der Körper gar kein funktionstüchtiges Schutzeiweiß mehr bildet, erhielt sie eine sogenannte Augmentationstherapie. Dabei wird das fehlende Protein über die Vene in den Körper verabreicht – jede Woche, ein Leben lang. „Die Behandlung hat aber wenig gebracht, die Krankheit ist trotzdem langsam und unaufhörlich vorangeschritten“, sagt Katrin H. Zu Beginn des Jahres 2026 erfuhr sie dann von der Studie und war sich sicher: „Das ist meine Chance.“
Klinische Studie an MHH geplant
Im März flog die 55-jährige nach Shanghai, begleitet von Professor Ott. Dort blieb sie vier Wochen und erhielt eine Infusion mit dem neuen Gentherapeutikum. Anschließende Blutuntersuchungen zeigten: Ihr Körper bildet wieder funktionsfähiges AAT. Nebenwirkungen: keine. Eine Augmentationstherapie braucht sie seitdem nicht mehr. „Das ist für mich wie ein Sechser im Lotto“, freut sich Katrin H. Zwar kann die Gentherapie bis dahin entstandene Schäden an Lunge und Leber nicht rückgängig machen. Doch nun darf die Patientin hoffen, dass ihre Erkrankung gestoppt ist und sich ihr Zustand nicht weiter verschlechtert. Ihrem Bürojob im Bereich Krankenhaushygiene kann die Hannoveranerin also weiterhin nachgehen.
Flüge nach Shanghai werden künftig nicht mehr nötig sein, damit AATM-Patientinnen und Patienten in den Genuss dieser bislang noch nicht zugelassenen Therapie kommen. Anfang 2027 soll die klinische Studie an der MHH fortgesetzt werden. Und das Verfahren ist nicht auf AATM beschränkt, eine Erkrankung, die in Europa schätzungsweise immerhin 120.000 Menschen betrifft. „Dieser revolutionäre Ansatz lässt sich langfristig für die Behandlung anderer angeborener genetischer Erkrankungen der Leber anwenden, bei denen eine einzelne Base in der DNA ausgetauscht werden muss“, betont Professor Ott.
Die Originalpublikation „Liver biopsy confirms precise and efficient correction of SERPINA1 after in vivo Base Editing in a Patient with Alpha-1 Antitrypsin Deficiency” finden Sie hier.
Weitere Informationen zum Alpha-1-Antitrypsin-Mangel (AATM) finden Sie hier.
Text: Kirsten Pötzke